Comment un virus ancien a réduit au silence un gène cérébral chez les chimpanzés
Un virus ancien, qui n'a infecté que les ancêtres des chimpanzés, a éteint un gène humain du développement du cerveau. Ce que prouvent les tests CRISPR et sur organoïdes, et ce qu'ils ne prouvent pas.
Deux boîtes reposent côte à côte dans un laboratoire de cellules souches à Lund, en Suède. Dans l'une, quelques centaines de milliers de cellules se sont repliées en minuscules boules de tissu cérébral précoce, cultivées à partir d'un donneur humain. Dans l'autre, la même recette a produit le même type de boules à partir d'un chimpanzé. Au bout de quinze jours, les deux paraissent presque identiques au microscope : les mêmes rosettes neurales en forme d'anneau, le même mélange de jeunes cellules, les mêmes marqueurs qui s'allument aux mêmes endroits.
Puis les chercheurs relèvent quels gènes sont activés. Dans les boules humaines, un gène est très actif. Dans les boules de chimpanzé, ce même gène est complètement muet, comme si quelqu'un avait débranché sa prise. Rien dans la séquence propre du gène ne l'explique. Ce qui l'explique, c'est un tronçon d'ADN étranger, long d'environ sept mille lettres, qui se trouve à l'intérieur du gène chez les chimpanzés et nulle part chez nous : le fossile d'un virus.
L'étude, issue du groupe de Johan Jakobsson à l'Université de Lund avec des collègues de Göteborg, d'Uppsala, du Minnesota et de Seattle, a paru le 23 octobre 2026 dans Science Advances. Son affirmation principale est prudente mais frappante : un rétrovirus ancien qui a infecté les ancêtres des chimpanzés, et jamais les nôtres, a laissé une marque qui maintient encore éteint, dans les cellules de chimpanzé, un gène cérébral propre à l'humain. Nous avions rapporté le résultat le jour de sa publication. Cet article examine comment fonctionne l'expérience, pourquoi les preuves sont plus solides qu'un titre ne peut le montrer, et où elles s'arrêtent.
Presque les mêmes gènes, des cerveaux très différents
L'énigme est ancienne. Un cerveau humain est environ trois fois plus gros que celui d'un chimpanzé, avec plus de neurones dans le cortex et plus de connexions entre eux. Pourtant, humains et chimpanzés partagent plus de 96 % de leurs séquences codant des protéines. Si les recettes des éléments de base sont presque les mêmes, la différence doit se trouver ailleurs.
Les biologistes l'ont cherchée dans la partie du génome qui ne code pas de protéines : les interrupteurs, variateurs et marque-pages qui décident quels gènes sont lus, quand et avec quelle intensité. Ce territoire non codant est immense et difficile à lire. L'un de ses plus grands composants est fait d'éléments transposables, des séquences d'ADN capables de se copier vers de nouveaux endroits. Des travaux antérieurs, dont ceux du même groupe de Lund, avaient déjà relié certaines de ces séquences à une activité génique propre à l'humain dans le cerveau en développement. Mais, comme le dit le nouvel article, la contribution de tels éléments à la spéciation du cerveau des primates « reste largement inexplorée ».
Parmi les éléments transposables, une famille possède une histoire d'origine particulièrement saisissante. Les rétrovirus endogènes, ou ERV, sont les vestiges d'infections bien réelles.
Comment un virus devient partie du génome
Un rétrovirus copie son matériel génétique dans l'ADN de la cellule qu'il infecte. Habituellement, cette cellule meurt avec l'hôte, et l'ADN viral disparaît avec elle. Mais, très rarement, la cellule infectée est un ovule, un spermatozoïde ou une cellule embryonnaire précoce. L'ADN viral est alors hérité comme n'importe quel autre segment du génome. Si la lignée porteuse survit, l'insertion peut se répandre dans toute la population et se fixer, identique chez chaque individu.
Cela s'est produit de nombreuses fois dans l'histoire des primates. Au moins 8 % des génomes humain et de chimpanzé sont constitués de tels vestiges, soit des provirus entiers, soit seulement les courtes séquences à leurs extrémités. La comparaison des deux génomes montre quelles pandémies ont frappé quelle lignée. Au cours des cinq à sept millions d'années environ écoulées depuis que nos ancêtres se sont séparés de ceux des chimpanzés, seul un petit nombre d'un groupe de rétrovirus, HERV-K, s'est installé dans le génome humain. La lignée du chimpanzé, elle, a été envahie par quelque chose de bien plus grand.
Ce quelque chose est PTERV1, abréviation de Pan troglodytes endogenous retrovirus 1. Le nouvel article dénombre 158 éléments PTERV1 dans le génome de référence du chimpanzé, longs de 2 à 14 mille lettres, ce qui en fait l'une des familles d'ERV les plus abondantes de ce génome. PTERV1 se trouve aussi chez les bonobos et les gorilles, mais presque jamais aux mêmes endroits : une seule insertion est partagée entre les lignées du chimpanzé et du gorille. Ce schéma suggère que le virus a continué de réenvahir chaque lignée de son côté. Chez l'humain, il est totalement absent.
Pourquoi nous avons été épargnés n'est pas tranché. Les auteurs évoquent deux possibilités. L'une est géographique : nos ancêtres n'ont peut-être tout simplement pas partagé d'habitat avec les singes infectés. L'autre est biologique : chaque espèce de primate produit une version d'une protéine antivirale appelée TRIM5α avec des cibles différentes, et des travaux antérieurs cités dans l'article ont montré que la version humaine empêche PTERV1 d'infecter les cellules humaines. Dans les deux cas, une pandémie qui a réécrit l'ADN des chimpanzés nous a épargnés.
Une pandémie de ce genre coûte cher à l'espèce qui la subit. Les auteurs notent qu'elle a probablement fait passer les ancêtres des chimpanzés et des bonobos par un goulot d'étranglement démographique. Un parallèle moderne se déroule en Australie, où le rétrovirus du koala KoRV-A se propage parmi les koalas sauvages tout en pénétrant dans leurs cellules germinales, et où il s'accompagne d'un fardeau de maladies plus lourd, notamment une forte prévalence de cancers. L'endogénisation, comme on appelle ce processus, est assez rare aux échelles de temps évolutives pour que PTERV1 soit l'un des rares cas que les chercheurs peuvent encore étudier dans le registre génomique.
Une façon d'observer un cerveau que personne ne peut prélever
Comparer les cerveaux en développement des humains et des chimpanzés pose un problème pratique : personne ne peut prélever de tissu cérébral précoce de chimpanzé. Pendant des années, cela a bloqué tout le domaine. La solution de contournement, ce sont les cellules souches pluripotentes induites, ou iPSC. Les chercheurs prennent des cellules ordinaires de peau ou de sang et les reprogramment avec un cocktail de facteurs jusqu'à ce qu'elles se comportent comme des cellules souches embryonnaires, capables de devenir presque n'importe quel tissu. Des lignées d'iPSC de chimpanzé créées par d'autres laboratoires existent désormais, ce qui a ouvert la porte à cette étude.
L'équipe de Lund a utilisé deux lignées humaines et deux lignées de chimpanzé, une femelle et un mâle de chaque espèce, et les a toutes soumises à un seul protocole pour ce qu'on appelle des organoïdes neuraux non guidés. « Non guidés » signifie que les cellules ne sont pas orientées vers une région cérébrale particulière ; elles s'auto-organisent en un mélange de tissu neural précoce. L'équipe a réglé le protocole pour que les organoïdes humains et de chimpanzé croissent dans des conditions quasi identiques. Au jour 15, ils avaient la même taille, la même forme et les mêmes rosettes neurales. Le séquençage de l'ARN de noyaux uniques, qui lit les gènes actifs dans chaque noyau cellulaire individuel, a montré les mêmes types cellulaires dans les deux espèces : surtout des cellules progénitrices neurales et de jeunes neurones.
Cette correspondance est le fondement discret de tout le résultat. Si les organoïdes de chimpanzé avaient mal poussé ou différemment, toute différence de gènes aurait pu être imputée à la boîte de culture. Comme les organoïdes étaient si semblables, un gène actif chez une espèce et éteint chez l'autre est difficile à écarter comme un artefact.
Le second ingrédient technique a été le séquençage d'ADN à longues lectures sur des instruments Oxford Nanopore. La machine fait passer des molécules d'ADN individuelles à travers un minuscule pore et lit non seulement les lettres mais aussi les étiquettes chimiques qu'elles portent, y compris les groupes méthyle qui marquent l'ADN comme « réduit au silence ». Comme les lectures sont longues, elles peuvent couvrir d'un seul coup un virus inséré entier et son voisinage, en résolvant la méthylation lettre par lettre au lieu d'en faire la moyenne sur des milliers de cellules.
158 îlots de silence
La première chose que le séquençage a montrée, c'est que presque toutes les copies de PTERV1 dans les cellules souches de chimpanzé et dans les organoïdes de chimpanzé au jour 15 étaient entièrement méthylées. La méthylation est la façon qu'a la cellule d'enfermer l'ADN en lequel elle n'a pas confiance. Les vestiges viraux en sont une cible privilégiée, car un virus réactivé est dangereux. Les génomes de primates disposent d'une brigade de défense élaborée pour cette tâche : une immense famille de protéines liant l'ADN appelées protéines à doigts de zinc KRAB (KZNF), qui reconnaissent les éléments transposables et recrutent une protéine partenaire, TRIM28, qui édifie sur eux une structure de chromatine compacte et silencieuse.
Les auteurs n'ont pas encore identifié quelle KZNF reconnaît PTERV1, cette partie de l'histoire est donc un modèle plutôt qu'une mesure. Mais le résultat, lui, est mesuré : 158 îlots de chromatine fermée propres au chimpanzé, dont aucun n'existe dans le génome humain. Ce sont, selon l'expression des auteurs, des domaines d'hétérochromatine spécifiques à l'espèce. La défense a un effet secondaire. Une marque destinée à garder un virus tranquille peut déborder sur l'ADN voisin.
Il y avait aussi un indice que l'évolution a discrètement surveillé cette invasion. La plupart des copies de PTERV1 se trouvent entre les gènes. Lorsqu'elles atterrissent à l'intérieur d'un gène, elles pointent surtout dans la direction opposée à celle du gène, l'orientation la moins susceptible de le perturber. Les copies qui interféraient davantage ont vraisemblablement été éliminées. Les auteurs y voient le signe d'une sélection purificatrice.
À la recherche du gène devenu muet
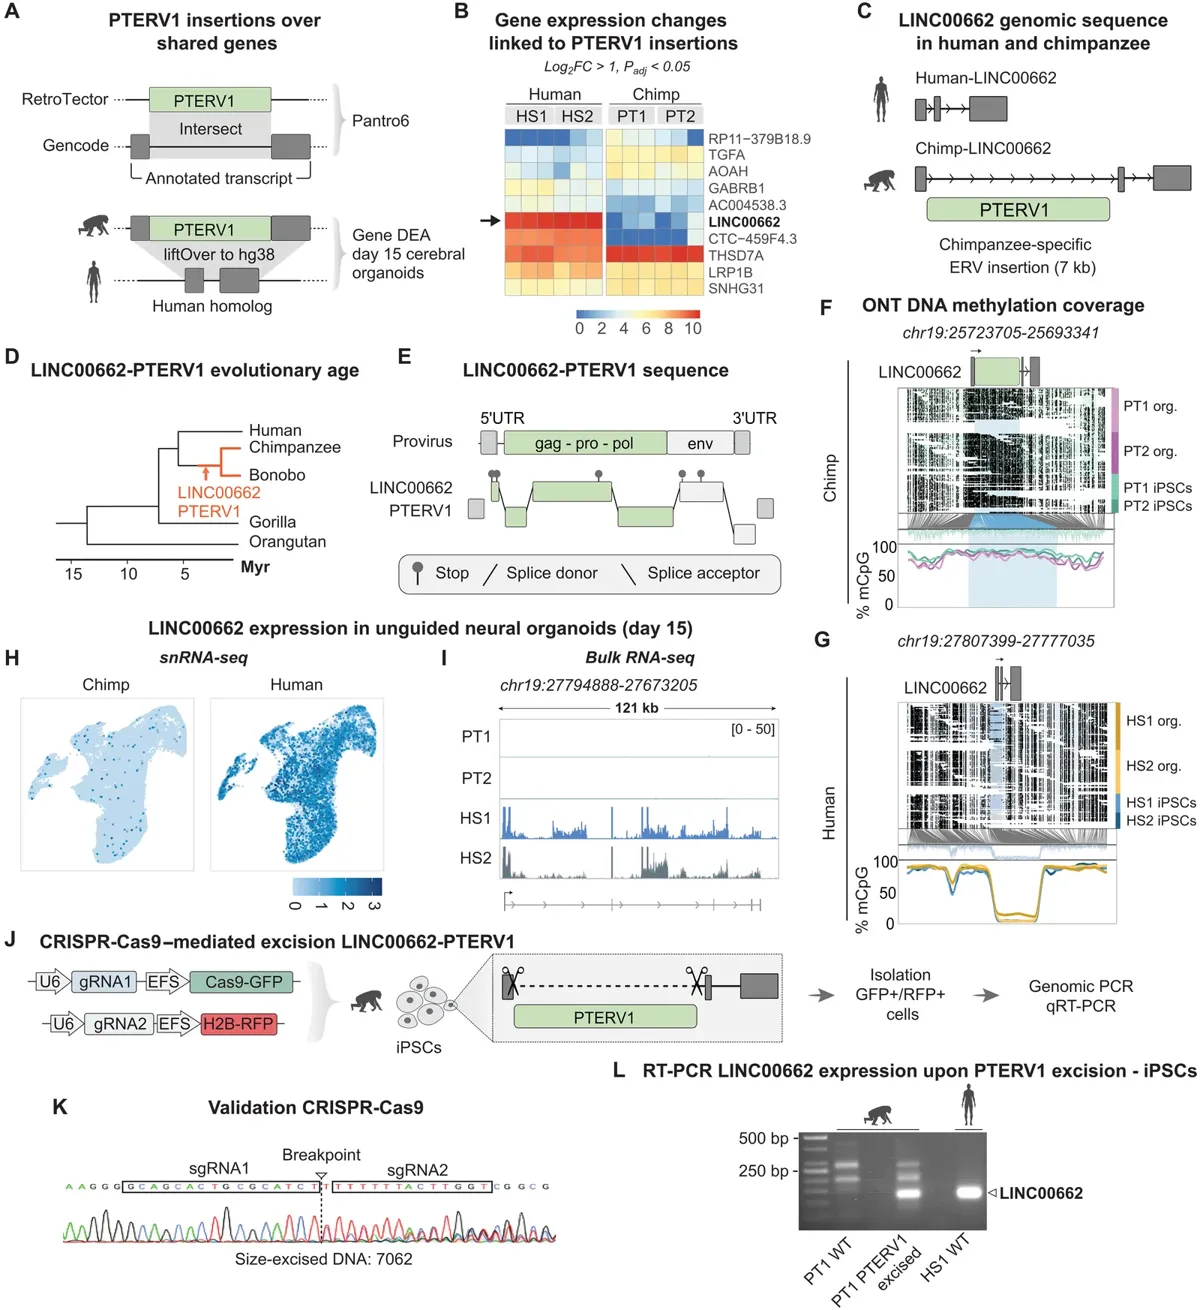
Les îlots de silence ne sont intéressants que s'ils se trouvent près de quelque chose. L'équipe a donc posé une question précise : quels gènes présents chez les deux espèces contiennent une insertion de PTERV1 entièrement dans leur corps ? La réponse : 45 gènes. Elle a ensuite vérifié lesquels se comportent différemment dans les organoïdes humains et de chimpanzé, par séquençage d'ARN en masse et avec un seuil standard : au moins deux fois de différence d'activité, avec signification statistique. Dix gènes ont passé le seuil, codant des protéines ou non, la plupart avec le virus logé dans un intron, un segment non codant à l'intérieur du gène.
Le candidat principal était un gène appelé LINC00662. Il ne fabrique pas de protéine. Il fabrique un long ARN non codant, ou lncRNA : une molécule copiée à partir de l'ADN qui fait ensuite son travail sous forme d'ARN, sans jamais être traduite. Dans les organoïdes humains, LINC00662 était très actif. Dans les organoïdes de chimpanzé, il était complètement silencieux. Les neuf autres gènes étaient intrigants à leur manière ; l'article cite par exemple un gène d'une sous-unité du récepteur GABA-A, lié à la signalisation synaptique et, dans la littérature citée par les auteurs, à la schizophrénie. Mais LINC00662 présentait le contraste marche-arrêt le plus net.
Vint ensuite la vérification facile à omettre dans un résumé d'actualité et difficile à truquer en laboratoire : s'agit-il d'une particularité de deux lignées cellulaires de chimpanzé ? Les auteurs ont repris les données publiques. LINC00662 est actif dans les modèles cellulaires humains mais silencieux dans les cellules neurales de chimpanzé, de bonobo, d'orang-outan et de macaque. Des cellules souches induites de huit autres chimpanzés ont raconté la même histoire. Et les données de tissus humains du projet GTEx montrent que le gène est lu largement dans tout le corps, avec une activité plus élevée dans le cerveau et le testicule.
Anatomie d'un fossile viral
La version chimpanzé du locus LINC00662 porte une grande différence par rapport à la version humaine : un provirus PTERV1 inséré de 6915 lettres, situé dans le premier intron du gène. Lorsque les chercheurs ont aligné les deux séquences, ils n'y ont trouvé aucune autre différence majeure. En génétique, c'est ce qui se rapproche le plus d'un suspect sans alibi.
Les assemblages génomiques complets, de télomère à télomère, des grands singes ont permis à l'équipe de dater approximativement l'événement. L'insertion existe chez les chimpanzés et les bonobos mais pas chez les humains ; elle est donc survenue après la séparation de la lignée humaine et avant que chimpanzés et bonobos ne se séparent, quelque part entre environ 1,5 et 5 millions d'années. Les deux extrémités du provirus, identiques au moment de l'insertion, ne diffèrent que de 1,2 %, ce qui confirme que l'insertion est jeune à l'échelle de l'évolution.
Les voisins racontent leur propre histoire. Chez les gorilles et les macaques, tout le segment de 300 mille lettres contenant LINC00662 est absent. Les orangs-outans ont la région du gène mais portent un transposon différent, un élément LINE-1 de 8,8 mille lettres, en amont. Les auteurs concluent que seul le génome humain possède une unité LINC00662 fonctionnelle. Le gène est, en ce sens, un transcrit propre à l'humain, et non un gène de chimpanzé qui aurait été perdu.
Le virus lui-même est mort. Ses gènes des protéines du noyau et de l'enveloppe sont truffés de décalages du cadre de lecture et de signaux d'arrêt prématurés ; le provirus est donc presque certainement incapable de produire de nouveaux virus. C'est un fossile inerte. Mort ne veut cependant pas dire inoffensif : son ADN est toujours là, prêt à être reconnu et verrouillé.
Et verrouillé, il l'est. Les lectures nanopores ont montré que le virus inséré dans les cellules de chimpanzé est fortement méthylé, de même que les régions qui l'encadrent. Dans les cellules humaines, le même locus est presque dépourvu de méthylation. Une marque fixée chimiquement au virus semble s'être étendue jusqu'au site de départ du gène lui-même. Une couche supplémentaire de preuves va dans le même sens. Dans les cellules progénitrices neurales humaines, le site de départ du gène porte H3K4me3, une modification d'histone typique des promoteurs actifs ; dans les cellules de chimpanzé, cette marque est absente et la méthylation s'y trouve à la place.
L'expérience de sauvetage
Une corrélation n'est pas une preuve. L'étape décisive consistait à retirer le virus et à voir si le gène se réveille. L'équipe a conçu deux ARN guides visant l'ADN unique de part et d'autre de l'insertion et les a délivrés avec l'enzyme Cas9 dans des cellules souches de chimpanzé à l'aide de vecteurs lentiviraux. Cas9 coupe aux deux sites, et la cellule répare la cassure en joignant les extrémités extérieures, laissant de côté le tronçon intermédiaire. Le séquençage d'amplicons a confirmé que le provirus d'environ sept mille lettres avait été excisé.
Puis la lecture. Dans les cellules de chimpanzé éditées, LINC00662 était exprimé. Le gène qui avait été silencieux dans tous les échantillons de chimpanzé s'est allumé, sans que rien d'autre ne change dans le locus.
« Cela montre que c'est bien l'insertion virale qui est responsable de l'extinction du gène chez les chimpanzés. » — Patricia Gerdes, chercheuse postdoctorale à l'Université de Lund et première autrice de l'article, dans le communiqué de presse de l'université
Il faut être exact sur ce que cela établit. Cela établit que l'insertion de PTERV1 est la cause du silence de LINC00662 dans ces cellules. Cela n'établit pas si cela a eu des conséquences pour le cerveau des chimpanzés. Gerdes a été explicite à ce sujet en parlant à ScienceAlert : retirer l'insertion « ne montre pas que la retirer transformerait le développement du cerveau », et le faire dans un cerveau adulte « n'annulerait pas le développement antérieur du cerveau ». L'expérience a été menée sur des cellules souches en boîte, pas sur des neurones, encore moins sur un animal.
Ce que fait le gène dans un cerveau humain
Si un gène est propre à l'humain et réduit au silence chez les chimpanzés, la question suivante est naturellement de savoir ce qu'il fait chez nous. Ici, l'article passe de l'évolution à la biologie cellulaire. Les données publiques montrent que l'activité de LINC00662 dans le cerveau humain culmine très tôt, vers 10 à 12 semaines après la conception, et décline progressivement jusqu'à l'âge adulte. L'équipe a confirmé l'expression dans le tissu du prosencéphale fœtal à 7 et 11 semaines, et utilisé le séquençage d'ARN à longues lectures sur du cerveau fœtal à 9 et 10 semaines pour montrer que le gène est épissé et produit plusieurs versions de la molécule.
L'endroit de la cellule où se trouve la molécule laisse deviner son rôle. Certains lncRNA agissent sur l'ADN proche de leur lieu de fabrication ; d'autres travaillent loin de celui-ci. Le fractionnement cellulaire a montré que LINC00662 se trouve presque exclusivement dans le cytoplasme, hors du noyau, et agit donc loin de son propre gène. Pour découvrir avec quoi il travaille, les chercheurs ont utilisé des sondes d'ADN marquées à la biotine afin de pêcher la molécule avec tout ce qui lui était attaché, puis ont identifié les protéines par spectrométrie de masse. Une sonde visant une séquence absente du génome humain a servi de contrôle négatif.
Les protéines capturées avec la molécule étaient enrichies en fonctions d'extension des axones et de développement neural. On y trouve FLNA, MYH10, la nestine, la vimentine et DPYSL2, toutes parties de l'échafaudage interne de la cellule, le cytosquelette, et toutes liées dans la littérature à la manière dont les jeunes neurones émettent leurs ramifications. En termes simples, LINC00662 semble fréquenter la machinerie moléculaire qui permet à un neurone nouveau-né de faire croître son câblage.
L'éteindre dans des organoïdes humains
Pour tester si l'association a un sens, l'équipe a fait l'image miroir du sauvetage. Elle a réduit LINC00662 au silence dans des cellules humaines par interférence CRISPR, une variante qui ne coupe pas l'ADN mais gare un répresseur sur le site de départ du gène. Comme le domaine répresseur est le même que celui qu'utilise la cellule pour verrouiller les transposons, il a aussi accru la méthylation sur tout le locus, ce qui, notent les auteurs, imite l'état épigénétique de la version chimpanzé du gène. L'extinction a été presque complète.
Dans les cellules progénitrices neurales humaines dont le gène était éteint, FLNA, MYH10 et la nestine ont changé de position dans la cellule, avec davantage de chacune dans le cytoplasme. Les auteurs y voient le signe que LINC00662 déstabilise normalement ces protéines à cet endroit. C'est une interprétation de données d'imagerie portant sur quelques dizaines de cellules par condition, et l'article lui-même la traite comme suggestive plutôt que définitive.
Les organoïdes racontent une histoire plus concrète. L'équipe a cultivé des organoïdes éteints et témoins pendant 15 et 30 jours. À 15 jours, ils étaient indiscernables. À 30 jours, lorsque les neurones nouveau-nés commencent normalement à émettre leurs premières extensions, les organoïdes éteints montraient un marquage nettement plus faible de TUJ1, une protéine du squelette interne des jeunes neurones, dans la zone où se trouvent ces cellules. Les rosettes elles-mêmes, formées de cellules progénitrices, paraissaient identiques. Un second marqueur, MAP2, allait dans le même sens mais n'atteignait pas la signification statistique.
Le séquençage de noyaux uniques de 119 674 noyaux provenant de 85 organoïdes, 61 éteints et 24 témoins, a montré que l'absence du gène ne changeait pas les types cellulaires apparus. Ce qu'elle a changé, au jour 30, c'est l'activité de gènes liés à la croissance des axones et des dendrites. De façon peut-être surprenante, beaucoup d'entre eux étaient augmentés, et non diminués, notamment NOTCH1, CDH4, SLIT3 et KALRN. Les auteurs suggèrent une rétroaction compensatoire : des neurones qui peinent à étendre leurs ramifications pourraient augmenter en réponse l'activité des gènes de croissance des branches. Ils disent franchement qu'ils ne le comprennent pas entièrement.
L'image qui se dégage est celle d'un gène qui ne décide pas de ce que devient un neurone mais qui influe sur la qualité de sa maturation une fois qu'il existe. C'est un rôle modeste. C'est aussi précisément le genre de rôle dont le domaine soupçonne depuis longtemps qu'il compte pour le cerveau humain : les auteurs notent que leurs résultats appuient l'idée que des différences dans la maturation des dendrites et des synapses contribuent à produire des fonctions cérébrales propres à l'humain.
Un humain portant l'insertion aurait-il un cerveau de chimpanzé ?
La question que se posera tout lecteur est évidente : un humain portant cette insertion aurait-il un cerveau semblable à celui d'un chimpanzé ? Les auteurs ne le prétendent pas, et la première autrice a expliqué pourquoi. S'adressant à ScienceAlert, Gerdes a dit que si les humains avaient la même insertion, elle « aurait probablement éteint LINC00662 et modifié le développement des cellules cérébrales ». Mais elle a ajouté : « nous ne pouvons pas prédire que cela produirait une forme de cerveau, une capacité ou un comportement particuliers. L'effet pourrait aussi dépendre de l'ADN humain environnant et d'autres gènes. »
Cette prudence est inscrite dans les données. Les organoïdes étaient de petits modèles d'un stade précoce, cultivés pendant un mois au plus. La perte de LINC00662 a réduit un marqueur de maturation neuronale dans une zone particulière de ces organoïdes ; aucune expérience n'a mesuré la taille du cerveau, ses plis ou la cognition. L'extinction a été réalisée dans des cellules humaines, parce que le gène est propre à l'humain ; personne n'a encore remis le gène dans des neurones de chimpanzé pour voir s'ils mûrissent différemment.
Il existe aussi des questions mécanistiques ouvertes que les auteurs nomment eux-mêmes. On n'a pas trouvé quelle protéine à doigts de zinc KRAB reconnaît PTERV1. La manière exacte dont le silence de l'insertion se propage au promoteur voisin demande des travaux moléculaires supplémentaires. Et les lncRNA sont notoirement difficiles à étudier en boîte, ce qui, disent les auteurs, limite l'interprétation de nombreuses études comparatives de neurones humains et de chimpanzé dérivés de cellules souches.
Les données propres à l'étude suggèrent que LINC00662 est un exemple plutôt que l'explication. Les auteurs ont trouvé 158 îlots de PTERV1 et 45 gènes avec une insertion entièrement à l'intérieur, dont dix différaient entre les espèces. Un autre d'entre eux, LRP1B, a été lié dans la littérature à plusieurs cancers. Les auteurs concluent que l'influence de PTERV1 sur la régulation des gènes chez les chimpanzés pourrait être large, et notent que la propagation de la méthylation vers les gènes voisins a été documentée pour d'autres classes de séquences répétées chez de nombreuses espèces.
La lecture la plus prudente est donc modeste, et intéressante. La pandémie rétrovirale qui a frappé les ancêtres des chimpanzés a eu au moins deux types d'effets. Premièrement, elle a probablement fait passer la population par un goulot d'étranglement, de l'avis des auteurs. Deuxièmement, elle a laissé derrière elle plus de 150 insertions fixées, dont certaines peuvent modifier la façon dont les gènes proches sont contrôlés. Ensemble, ces effets ont pu façonner la divergence des lignées du chimpanzé et de l'humain. Le travail offre un cas du second effet retracé expérimentalement ; il ne prétend pas en quantifier l'importance.
Le groupe de Lund indique que ses prochaines étapes consistent à examiner si d'autres vestiges viraux ont eu des effets similaires au cours de l'évolution du cerveau, et si ce type de séquence d'ADN est aussi lié à des maladies du cerveau. La seconde partie est plus qu'une note de bas de page. Jakobsson, professeur de neurogénétique moléculaire, ajoute dans le communiqué que ce travail aide à comprendre comment la régulation des gènes peut protéger ou endommager le cerveau, entre autres organes.
Il y a aussi une leçon technique. L'étude montre jusqu'où peut aller la combinaison de trois outils : les modèles de cellules souches, les lectures nanopores qui exposent la méthylation le long d'insertions virales entières, et l'édition précise du génome. Chacun est disponible depuis des années. Utilisés ensemble sur un virus de chimpanzé, ils ont pu tracer une ligne depuis un fossile dans l'ADN, en passant par un gène silencieux, jusqu'à un changement mesurable dans la maturation des jeunes neurones humains.
À retenir
La version populaire de cette histoire dit qu'un virus a fait des chimpanzés ce qu'ils sont. La version exacte est plus petite et plus solide. Il y a des millions d'années, un rétrovirus a envahi les ancêtres des chimpanzés. Les défenses de la cellule ont verrouillé ses vestiges, et en un endroit ce verrou s'est étendu à un gène voisin. Dans les expériences de Lund, retirer le vestige a ramené le gène, et réduire au silence le même gène dans des organoïdes humains a ralenti une étape de la maturation neuronale. Ce que cela signifie pour de vrais cerveaux reste ouvert.
Ce qui rend cette découverte digne d'être suivie, c'est la direction qu'elle ouvre. L'évolution du cerveau humain a souvent été racontée comme une histoire de nouveaux gènes et de cerveaux plus gros. Cette étude ajoute la possibilité qu'une partie de ce qui nous distingue tienne à ce que nous n'avons pas attrapé : une pandémie qui a manqué notre lignée, et un gène réduit au silence qui est resté libre dans la nôtre. Vous pouvez lire davantage de notre couverture scientifique dans la rubrique Science.
Sources
- Gerdes P. et al., « Retroviral insertions contributed to the divergence of human and chimpanzee brains », Science Advances, 23 octobre 2026 (DOI 10.1126/sciadv.aeg5791 ; accès libre, CC BY)
- Communiqué de presse de l'Université de Lund, « An ancient virus in chimpanzee DNA switches off a gene that is active in humans », 23 octobre 2026
- ScienceAlert, entretien avec Patricia Gerdes, 24 octobre 2026