Wie ein uraltes Virus ein Gehirngen bei Schimpansen zum Schweigen brachte
Ein uraltes Virus, das nur die Vorfahren der Schimpansen infizierte, schaltete ein menschliches Gen der Gehirnentwicklung ab. Was die CRISPR- und Organoid-Tests belegen und was nicht.
In einem Stammzelllabor im schwedischen Lund stehen zwei Schalen nebeneinander. In der einen haben sich einige hunderttausend Zellen zu winzigen Kügelchen aus frühem Hirngewebe gefaltet, gezüchtet aus einer menschlichen Spende. In der anderen hat dasselbe Rezept dieselben Kügelchen aus einem Schimpansen hervorgebracht. Nach fünfzehn Tagen sehen beide unter dem Mikroskop fast identisch aus: dieselben ringförmigen neuralen Rosetten, dieselbe Mischung junger Zellen, dieselben Marker, die an denselben Stellen aufleuchten.
Dann lesen die Forschenden aus, welche Gene eingeschaltet sind. In den menschlichen Kügelchen ist ein Gen aktiv. In den Schimpansenkügelchen ist dasselbe Gen völlig stumm, als hätte jemand den Stecker gezogen. Nichts in der eigenen Sequenz des Gens erklärt das. Erklärt wird es durch ein Stück fremder DNA von etwa siebentausend Buchstaben Länge, das bei Schimpansen im Gen sitzt und bei uns nirgends: das Fossil eines Virus.
Die Studie aus der Gruppe von Johan Jakobsson an der Universität Lund mit Kolleginnen und Kollegen in Göteborg, Uppsala, Minnesota und Seattle erschien am 23. Oktober 2026 in Science Advances. Ihre Kernaussage ist vorsichtig, aber bemerkenswert: Ein uraltes Retrovirus, das die Vorfahren der Schimpansen infizierte und nie unsere, hinterließ eine Spur, die in Schimpansenzellen bis heute ein menschenspezifisches Gehirngen ausgeschaltet hält. Wir haben am Erscheinungstag über das Ergebnis berichtet. Diese Geschichte betrachtet, wie das Experiment funktioniert, warum die Belege stärker sind, als eine Schlagzeile zeigen kann, und wo sie enden.
Fast dieselben Gene, sehr verschiedene Gehirne
Das Rätsel ist alt. Ein menschliches Gehirn ist etwa dreimal so groß wie das eines Schimpansen, mit mehr Neuronen in der Hirnrinde und mehr Verbindungen zwischen ihnen. Und doch teilen Menschen und Schimpansen mehr als 96 % ihrer proteinkodierenden Sequenzen. Wenn die Rezepte für die Bausteine fast gleich sind, muss der Unterschied woanders liegen.
Biologen haben ihn in dem Teil des Genoms gesucht, der keine Proteine kodiert: den Schaltern, Dimmern und Lesezeichen, die entscheiden, welche Gene gelesen werden, wann und wie laut. Dieses nichtkodierende Gebiet ist riesig und schwer zu lesen. Einer seiner größten Bestandteile besteht aus transponierbaren Elementen, DNA-Sequenzen, die sich an neue Stellen kopieren können. Frühere Arbeiten, darunter solche derselben Lunder Gruppe, hatten einige dieser Sequenzen bereits mit menschenspezifischer Genaktivität im sich entwickelnden Gehirn in Verbindung gebracht. Doch wie es in der neuen Arbeit heißt, bleibe der Beitrag solcher Elemente zur Artbildung des Primatengehirns «weitgehend unerforscht».
Unter den transponierbaren Elementen hat eine Familie eine besonders anschauliche Entstehungsgeschichte. Endogene Retroviren, kurz ERV, sind die Überreste echter Infektionen.
Wie ein Virus Teil des Genoms wird
Ein Retrovirus kopiert sein Erbgut in die DNA der Zelle, die es infiziert. Gewöhnlich stirbt diese Zelle mit dem Wirt, und die virale DNA verschwindet mit ihr. Aber ganz selten ist die infizierte Zelle eine Eizelle, ein Spermium oder eine frühe Embryonalzelle. Dann wird die virale DNA wie jeder andere Genomabschnitt vererbt. Überlebt die Trägerlinie, kann sich die Insertion in der gesamten Population ausbreiten und fixiert werden, bei jedem Individuum gleich.
In der Geschichte der Primaten ist das viele Male geschehen. Mindestens 8 % der Genome von Mensch und Schimpanse bestehen aus solchen Überresten, entweder ganzen Proviren oder nur den kurzen Sequenzen an deren Enden. Der Vergleich der beiden Genome zeigt, welche Pandemien welche Linie trafen. In den etwa fünf bis sieben Millionen Jahren, seit sich unsere Vorfahren von denen der Schimpansen trennten, hat sich nur eine kleine Zahl einer Retrovirengruppe, HERV-K, im menschlichen Genom niedergelassen. Die Schimpansenlinie wurde von etwas viel Größerem heimgesucht.
Dieses Etwas ist PTERV1, kurz für Pan troglodytes endogenous retrovirus 1. Die neue Arbeit zählt 158 PTERV1-Elemente im Referenzgenom des Schimpansen, zwischen 2 und 14 Tausend Buchstaben lang, was es dort zu einer der häufigsten ERV-Familien macht. PTERV1 findet sich auch bei Bonobos und Gorillas, aber fast nie an denselben Stellen: Nur eine Insertion teilen die Linien von Schimpanse und Gorilla. Dieses Muster legt nahe, dass das Virus jede Linie immer wieder für sich neu befiel. Beim Menschen fehlt es völlig.
Warum wir verschont blieben, ist nicht geklärt. Die Autoren nennen zwei Möglichkeiten. Die eine ist geografisch: Unsere Vorfahren teilten möglicherweise schlicht keinen Lebensraum mit den infizierten Affen. Die andere ist biologisch: Jede Primatenart bildet eine Variante eines antiviralen Proteins namens TRIM5α mit unterschiedlichen Zielen, und frühere, in der Arbeit zitierte Studien zeigten, dass die menschliche Variante PTERV1 daran hindert, menschliche Zellen zu infizieren. So oder so ging eine Pandemie, die die DNA der Schimpansen umschrieb, an uns vorbei.
Eine solche Pandemie ist für die betroffene Art teuer. Die Autoren vermerken, dass sie die Vorfahren von Schimpansen und Bonobos wahrscheinlich durch einen Populationsflaschenhals trieb. Eine moderne Parallele entfaltet sich in Australien, wo sich das Koala-Retrovirus KoRV-A unter wilden Koalas ausbreitet und zugleich in deren Keimzellen eindringt, und wo es mit einer schwereren Krankheitslast einhergeht, darunter eine hohe Krebshäufigkeit. Die Endogenisierung, wie dieser Vorgang heißt, ist auf evolutionären Zeitskalen so selten, dass PTERV1 einer der wenigen Fälle ist, die Forschende noch in der Genomaufzeichnung untersuchen können.
Ein Weg, ein Gehirn zu betrachten, das niemand beproben kann
Der Vergleich sich entwickelnder Gehirne von Menschen und Schimpansen hat ein praktisches Problem: Niemand kann frühes Schimpansen-Hirngewebe entnehmen. Jahrelang blockierte das das ganze Feld. Der Ausweg sind induzierte pluripotente Stammzellen, kurz iPSC. Forschende nehmen gewöhnliche Haut- oder Blutzellen und programmieren sie mit einem Cocktail von Faktoren um, bis sie sich wie embryonale Stammzellen verhalten, die fast jedes Gewebe werden können. Von anderen Laboren hergestellte iPSC-Linien von Schimpansen gibt es inzwischen, und das hat diese Studie möglich gemacht.
Das Lunder Team nutzte zwei menschliche und zwei Schimpansenlinien, je eine weibliche und eine männliche, und schickte alle durch ein einziges Protokoll für sogenannte ungeführte neurale Organoide. «Ungeführt» bedeutet, dass die Zellen nicht in Richtung einer bestimmten Hirnregion gelenkt werden; sie organisieren sich selbst zu einer Mischung aus frühem Nervengewebe. Das Team stimmte das Protokoll so ab, dass die Organoide von Mensch und Schimpanse unter nahezu identischen Bedingungen wuchsen. Am Tag 15 hatten sie dieselbe Größe, dieselbe Form und dieselben neuralen Rosetten. Die Einzelkern-RNA-Sequenzierung, die die aktiven Gene in jedem einzelnen Zellkern ausliest, zeigte in beiden Arten dieselben Zelltypen: überwiegend neurale Vorläuferzellen und junge Neuronen.
Diese Übereinstimmung ist das stille Fundament des gesamten Ergebnisses. Wären die Schimpansen-Organoide schlecht oder anders gewachsen, ließe sich jeder Genunterschied der Kulturschale anlasten. Weil die Organoide so ähnlich waren, ist ein Gen, das in der einen Art an und in der anderen aus ist, schwer als Artefakt abzutun.
Die zweite technische Zutat war die Long-Read-DNA-Sequenzierung auf Geräten von Oxford Nanopore. Die Maschine fädelt einzelne DNA-Moleküle durch eine winzige Pore und liest nicht nur die Buchstaben, sondern auch chemische Markierungen darauf, einschließlich der Methylgruppen, die DNA als «stillgelegt» kennzeichnen. Weil die Reads lang sind, können sie ein ganzes eingefügtes Virus samt Umgebung auf einmal abdecken und die Methylierung an einzelnen Buchstaben auflösen, statt über Tausende Zellen zu mitteln.
158 Inseln der Stille
Das Erste, was die Sequenzierung zeigte: Fast jede PTERV1-Kopie in Schimpansen-Stammzellen und in Schimpansen-Organoiden an Tag 15 war vollständig methyliert. Methylierung ist die Art der Zelle, DNA wegzusperren, der sie nicht traut. Virale Überreste sind ein Hauptziel, denn ein reaktiviertes Virus ist gefährlich. Primatengenome haben für diese Aufgabe eine ausgeklügelte Abwehrtruppe: eine riesige Familie DNA-bindender Proteine, die KRAB-Zinkfingerproteine (KZNF), die transponierbare Elemente erkennen und ein Partnerprotein, TRIM28, anwerben, das über ihnen eine kompakte, stille Chromatinstruktur errichtet.
Die Autoren haben noch nicht identifiziert, welches KZNF PTERV1 erkennt, dieser Teil der Geschichte ist also ein Modell und keine Messung. Das Ergebnis aber ist gemessen: 158 schimpansenspezifische Inseln geschlossenen Chromatins, von denen keine im menschlichen Genom existiert. Es sind, in der Formulierung der Autoren, artspezifische Heterochromatin-Domänen. Die Abwehr hat eine Nebenwirkung. Eine Markierung, die ein Virus ruhig halten soll, kann auf die benachbarte DNA übergreifen.
Es gab auch einen Hinweis, dass die Evolution diese Invasion still überwacht hat. Die meisten PTERV1-Kopien sitzen zwischen Genen. Wo sie in einem Gen landen, zeigen sie meist in die entgegengesetzte Richtung zum Gen, die Orientierung, die es am wenigsten stört. Kopien, die stärker eingriffen, wurden vermutlich ausgemerzt. Die Autoren lesen das als Zeichen reinigender Selektion.
Auf der Suche nach dem verstummten Gen
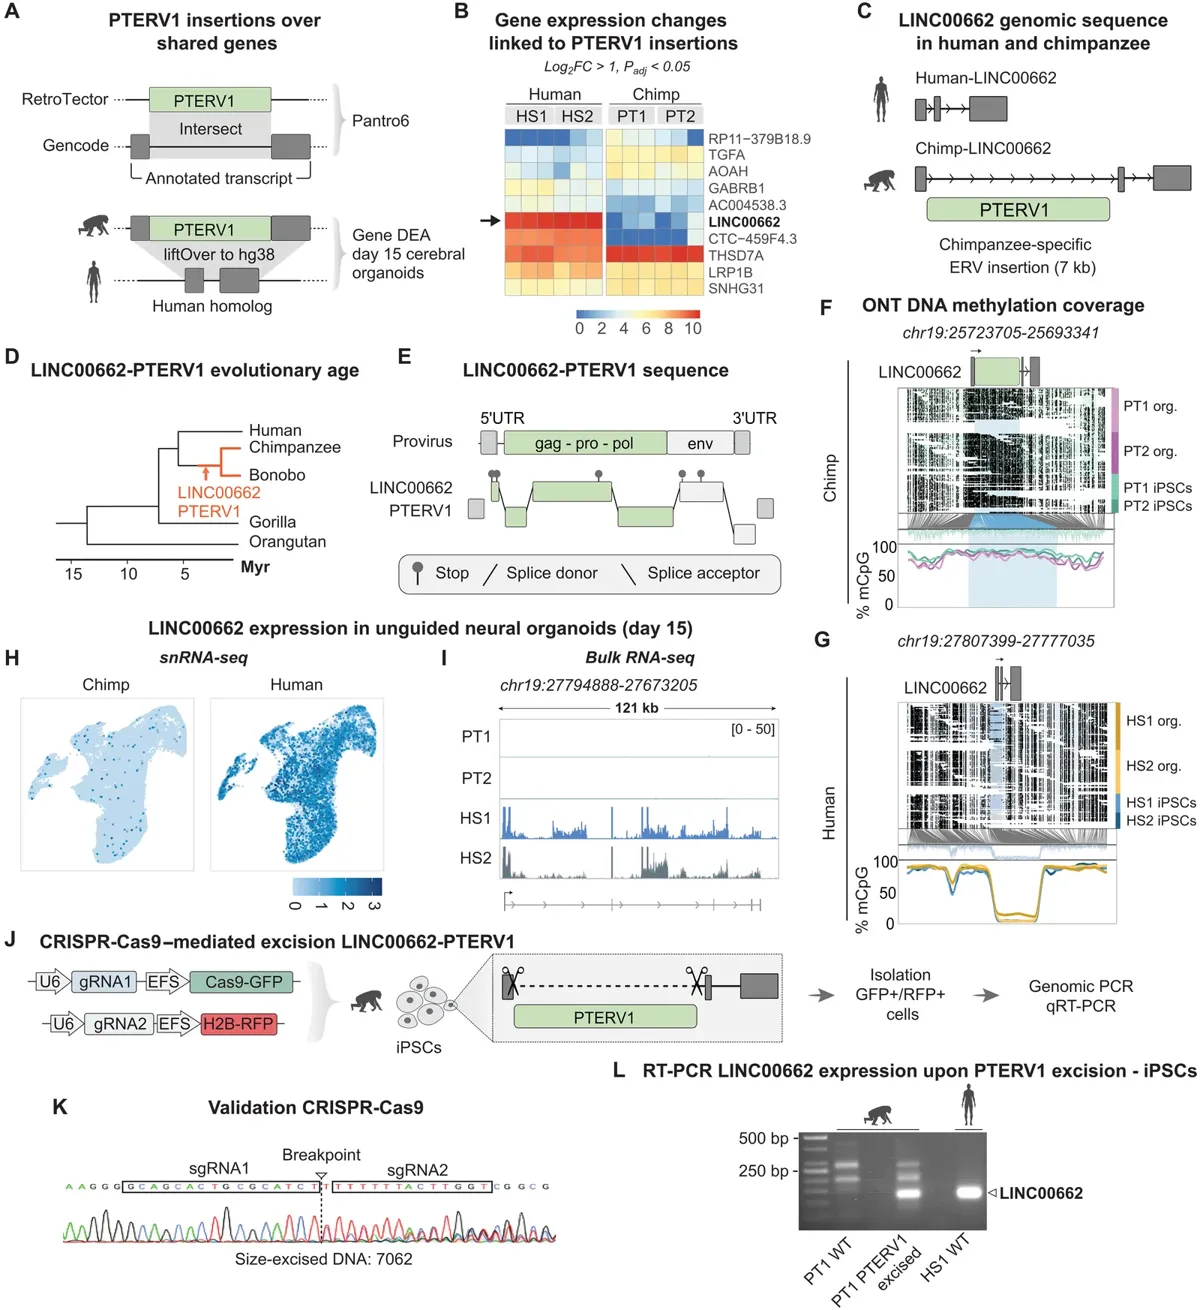
Inseln der Stille sind nur interessant, wenn sie in der Nähe von etwas liegen. Das Team stellte also eine enge Frage: Welche Gene, die in beiden Arten existieren, enthalten eine PTERV1-Insertion vollständig in ihrem Körper? Die Antwort waren 45 Gene. Dann prüfte es, welche davon sich in Organoiden von Mensch und Schimpanse unterschiedlich verhalten, mittels Bulk-RNA-Sequenzierung und einer Standardschwelle: mindestens zweifacher Aktivitätsunterschied mit statistischer Signifikanz. Zehn Gene bestanden, proteinkodierende wie nichtkodierende, die meisten mit dem Virus in einem Intron, einem nichtkodierenden Abschnitt im Gen.
Der Spitzenkandidat war ein Gen namens LINC00662. Es bildet kein Protein. Es bildet eine lange nichtkodierende RNA, kurz lncRNA: ein Molekül, das von der DNA kopiert wird und dann als RNA seine Arbeit tut, ohne je übersetzt zu werden. In menschlichen Organoiden war LINC00662 hochaktiv. In Schimpansen-Organoiden war es völlig stumm. Die übrigen neun Gene waren für sich genommen faszinierend; die Arbeit nennt etwa ein Gen für eine Untereinheit des GABA-A-Rezeptors, verbunden mit der synaptischen Signalübertragung und, in der von den Autoren zitierten Literatur, mit Schizophrenie. Aber LINC00662 hatte den klarsten An-Aus-Kontrast.
Dann kam die Prüfung, die sich in einer Nachrichtenzusammenfassung leicht überspringen und im Labor schwer fälschen lässt: Ist das eine Eigenheit zweier Schimpansen-Zelllinien? Die Autoren gingen die öffentlichen Daten durch. LINC00662 ist in menschlichen Zellmodellen aktiv, aber stumm in neuralen Zellen von Schimpanse, Bonobo, Orang-Utan und Makak. Induzierte Stammzellen von acht weiteren Schimpansen erzählten dieselbe Geschichte. Und menschliche Gewebedaten aus dem GTEx-Projekt zeigen, dass das Gen im ganzen Körper breit abgelesen wird, mit höherer Aktivität in Gehirn und Hoden.
Anatomie eines viralen Fossils
Die Schimpansenversion des LINC00662-Locus trägt einen großen Unterschied zur menschlichen: ein eingefügtes PTERV1-Provirus von 6915 Buchstaben im ersten Intron des Gens. Als die Forschenden die beiden Sequenzen abglichen, fanden sie dort keine anderen größeren Unterschiede. In der Genetik kommt das einem Verdächtigen ohne Alibi am nächsten.
Vollständige Telomer-zu-Telomer-Genomassemblierungen von Menschenaffen erlaubten dem Team, das Ereignis grob zu datieren. Die Insertion gibt es bei Schimpansen und Bonobos, aber nicht beim Menschen, also geschah sie, nachdem sich die menschliche Linie abgespalten hatte und bevor sich Schimpansen und Bonobos trennten, irgendwann vor etwa 1,5 bis 5 Millionen Jahren. Die beiden Enden des Provirus, die im Moment der Insertion identisch sind, unterscheiden sich nur um 1,2 %, was bestätigt, dass die Insertion in evolutionären Maßstäben jung ist.
Die Nachbarn erzählen ihre eigene Geschichte. Bei Gorillas und Makaken fehlt das gesamte 300 Tausend Buchstaben lange Segment, das LINC00662 enthält. Orang-Utans haben die Genregion, tragen aber stromaufwärts ein anderes Transposon, ein 8,8 Tausend Buchstaben langes LINE-1-Element. Die Autoren folgern, dass nur das menschliche Genom eine funktionale LINC00662-Einheit hat. Das Gen ist in diesem Sinne ein menschenspezifisches Transkript, kein Schimpansengen, das verloren ging.
Das Virus selbst ist tot. Seine Gene für die Kernproteine und die Hülle sind von Leserasterverschiebungen und vorzeitigen Stoppsignalen durchlöchert, das Provirus kann also mit großer Sicherheit keine neuen Viren bilden. Es ist ein inertes Fossil. Tot heißt aber nicht harmlos: Seine DNA ist noch da, um erkannt und weggesperrt zu werden.
Und weggesperrt ist sie. Die Nanopore-Reads zeigten, dass das eingefügte Virus in Schimpansenzellen stark methyliert ist, ebenso die flankierenden Regionen. In menschlichen Zellen ist derselbe Locus fast unmethyliert. Eine chemisch am Virus haftende Markierung scheint sich bis zur Startstelle des Gens selbst ausgebreitet zu haben. Eine weitere Beweisebene weist in dieselbe Richtung. In menschlichen neuralen Vorläuferzellen trägt die Startstelle des Gens H3K4me3, eine Histonmodifikation, die für aktive Promotoren typisch ist; in Schimpansenzellen fehlt diese Markierung, und stattdessen sitzt dort Methylierung.
Das Rettungsexperiment
Korrelation ist kein Beweis. Der entscheidende Schritt war, das Virus zu entfernen und zu sehen, ob das Gen aufwacht. Das Team entwarf zwei Guide-RNAs, die auf die einzigartige DNA beiderseits der Insertion zielten, und brachte sie mit dem Enzym Cas9 über lentivirale Vektoren in Schimpansen-Stammzellen ein. Cas9 schneidet an beiden Stellen, und die Zelle repariert den Bruch, indem sie die äußeren Enden verbindet und das dazwischenliegende Stück weglässt. Amplikon-Sequenzierung bestätigte, dass das etwa siebentausend Buchstaben lange Provirus herausgeschnitten worden war.
Dann das Ergebnis. In den editierten Schimpansenzellen wurde LINC00662 exprimiert. Das Gen, das in jeder Schimpansenprobe stumm gewesen war, ging an, ohne dass sich sonst etwas im Locus änderte.
«Das zeigt, dass tatsächlich die virale Insertion dafür verantwortlich ist, dass das Gen bei Schimpansen abgeschaltet ist.» — Patricia Gerdes, Postdoktorandin an der Universität Lund und Erstautorin der Arbeit, in der Pressemitteilung der Universität
Es lohnt sich, genau zu sein, was das klärt. Es klärt, dass die PTERV1-Insertion in diesen Zellen die Ursache für das Schweigen von LINC00662 ist. Es klärt nicht, ob das Folgen für Schimpansengehirne hatte. Gerdes war darin gegenüber ScienceAlert eindeutig: Das Entfernen der Insertion «zeigt nicht, dass ihre Entfernung die Gehirnentwicklung verändern würde», und in einem erwachsenen Gehirn «würde die frühere Entwicklung des Gehirns nicht rückgängig gemacht». Das Experiment wurde an Stammzellen in einer Schale durchgeführt, nicht an Neuronen, geschweige denn an einem Tier.
Was das Gen im menschlichen Gehirn tut
Wenn ein Gen menschenspezifisch und bei Schimpansen stillgelegt ist, lautet die nächste natürliche Frage, was es bei uns tut. Hier wechselt die Arbeit von der Evolution zur Zellbiologie. Öffentliche Daten zeigen, dass die LINC00662-Aktivität im menschlichen Gehirn sehr früh ihren Höhepunkt erreicht, etwa 10 bis 12 Wochen nach der Empfängnis, und bis ins Erwachsenenalter allmählich abnimmt. Das Team bestätigte die Expression in fötalem Vorderhirngewebe in der 7. und 11. Woche und nutzte Long-Read-RNA-Sequenzierung an fötalem Gehirn in der 9. und 10. Woche, um zu zeigen, dass das Gen gespleißt wird und mehrere Varianten des Moleküls erzeugt.
Wo das Molekül in der Zelle sitzt, verrät etwas über seine Aufgabe. Manche lncRNAs wirken auf die DNA in der Nähe ihres Entstehungsorts; andere arbeiten weit davon entfernt. Die Zellfraktionierung zeigte, dass LINC00662 fast ausschließlich im Zytoplasma außerhalb des Zellkerns vorkommt und somit fern seines eigenen Gens wirkt. Um herauszufinden, womit es zusammenarbeitet, nutzten die Forschenden biotinmarkierte DNA-Sonden, um das Molekül samt allem, was daran haftete, herauszufischen, und identifizierten die Proteine dann per Massenspektrometrie. Eine Sonde, die auf eine im menschlichen Genom nicht vorhandene Sequenz zielte, diente als Negativkontrolle.
Die am Molekül gefangenen Proteine waren angereichert für Funktionen bei der Axonverlängerung und der neuralen Entwicklung. Beispiele sind FLNA, MYH10, Nestin, Vimentin und DPYSL2, allesamt Teil des inneren Gerüsts der Zelle, des Zytoskeletts, und alle in der Literatur damit verbunden, wie junge Neuronen ihre Verzweigungen ausstrecken. Einfach gesagt: LINC00662 scheint sich bei der molekularen Maschinerie aufzuhalten, die ein neugeborenes Neuron seine Verdrahtung wachsen lässt.
Abschalten in menschlichen Organoiden
Um zu prüfen, ob der Zusammenhang etwas bedeutet, führte das Team das Spiegelbild der Rettung durch. Es schaltete LINC00662 in menschlichen Zellen mittels CRISPR-Interferenz stumm, einer Variante, die die DNA nicht schneidet, sondern einen Repressor an der Startstelle des Gens parkt. Weil die Repressordomäne dieselbe ist, mit der die Zelle Transposons wegsperrt, erhöhte sie auch die Methylierung über den ganzen Locus, was, wie die Autoren anmerken, den epigenetischen Zustand der Schimpansenversion des Gens nachahmt. Die Stilllegung war nahezu vollständig.
In menschlichen neuralen Vorläuferzellen mit abgeschaltetem Gen verlagerten FLNA, MYH10 und Nestin ihren Ort innerhalb der Zelle, mit jeweils mehr davon im Zytoplasma. Die Autoren deuten das so, dass LINC00662 diese Proteine dort normalerweise destabilisiert. Das ist eine Interpretation von Bilddaten aus einigen Dutzend Zellen pro Bedingung, und die Arbeit selbst behandelt sie als andeutend und nicht als endgültig.
Die Organoide erzählen eine konkretere Geschichte. Das Team züchtete stillgelegte und Kontroll-Organoide 15 und 30 Tage lang. Nach 15 Tagen waren sie nicht zu unterscheiden. Nach 30 Tagen, wenn neugeborene Neuronen normalerweise ihre ersten Fortsätze aussenden, zeigten stillgelegte Organoide eine deutlich schwächere Färbung für TUJ1, ein Protein des inneren Skeletts junger Neuronen, in der Zone, in der diese Zellen sitzen. Die Rosetten selbst, aus Vorläuferzellen gebildet, sahen gleich aus. Ein zweiter Marker, MAP2, tendierte in dieselbe Richtung, erreichte aber keine statistische Signifikanz.
Die Einzelkern-Sequenzierung von 119 674 Kernen aus 85 Organoiden, 61 stillgelegten und 24 Kontrollen, zeigte, dass das Fehlen des Gens nicht veränderte, welche Zelltypen auftraten. Verändert hat es an Tag 30 die Aktivität von Genen, die mit wachsenden Axonen und Dendriten zusammenhängen. Vielleicht überraschend waren viele davon hoch-, nicht herunterreguliert, darunter NOTCH1, CDH4, SLIT3 und KALRN. Die Autoren vermuten eine kompensatorische Rückkopplung: Neuronen, die Mühe haben, ihre Verzweigungen auszustrecken, könnten als Reaktion die Aktivität verzweigungsfördernder Gene erhöhen. Sie sagen offen, dass sie es nicht vollständig verstehen.
Es ergibt sich das Bild eines Gens, das nicht entscheidet, was ein Neuron wird, sondern beeinflusst, wie gut es reift, sobald es existiert. Das ist eine bescheidene Rolle. Es ist zugleich genau die Art von Rolle, von der das Fachgebiet seit Langem vermutet, dass sie für menschliche Gehirne wichtig ist: Die Autoren halten fest, dass ihre Ergebnisse die Vorstellung stützen, dass Unterschiede in der Reifung von Dendriten und Synapsen zu menschenspezifischen Gehirnfunktionen beitragen.
Hätte ein Mensch mit der Insertion ein Schimpansengehirn?
Die Frage, die jeder Leser stellen wird, liegt auf der Hand: Hätte ein Mensch mit dieser Insertion ein schimpansenähnliches Gehirn? Die Autoren behaupten das nicht, und die Erstautorin erklärte, warum. Gegenüber ScienceAlert sagte Gerdes, hätten Menschen dieselbe Insertion, hätte sie «wahrscheinlich LINC00662 abgeschaltet und die Entwicklung der Gehirnzellen verändert». Sie fügte aber hinzu: «Wir können nicht vorhersagen, dass dies eine bestimmte Gehirnform, Fähigkeit oder ein bestimmtes Verhalten hervorbringen würde. Die Wirkung könnte auch von der umgebenden menschlichen DNA und anderen Genen abhängen.»
Diese Vorsicht steckt in den Daten. Die Organoide waren kleine Modelle eines frühen Stadiums, nicht länger als einen Monat gezüchtet. Ein Verlust von LINC00662 verringerte einen Marker der neuronalen Reifung in einer bestimmten Zone dieser Organoide; kein Experiment maß Gehirngröße, Faltung oder Kognition. Die Stilllegung erfolgte in menschlichen Zellen, weil das Gen menschenspezifisch ist; bisher hat niemand das Gen in Schimpansenneuronen zurückgesetzt, um zu sehen, ob sie anders reifen.
Es gibt auch offene mechanistische Fragen, die die Autoren selbst nennen. Welches KRAB-Zinkfingerprotein PTERV1 erkennt, wurde nicht gefunden. Wie genau sich das Schweigen der Insertion in den benachbarten Promotor ausbreitet, braucht weitere molekulare Arbeit. Und lncRNAs sind bekanntermaßen schwer in Schalen zu untersuchen, was nach Aussage der Autoren die Deutung vieler vergleichender Studien an aus Stammzellen gewonnenen Neuronen von Mensch und Schimpanse einschränkt.
Die eigenen Daten der Studie legen nahe, dass LINC00662 ein Beispiel ist und nicht die Erklärung. Die Autoren fanden 158 PTERV1-Inseln und 45 Gene mit einer Insertion vollständig in ihrem Inneren, von denen zehn zwischen den Arten abwichen. Ein weiteres, LRP1B, wird in der Literatur mit mehreren Krebsarten in Verbindung gebracht. Die Autoren folgern, dass der Einfluss von PTERV1 auf die Genregulation bei Schimpansen breit sein könnte, und merken an, dass die Ausbreitung von Methylierung in benachbarte Gene für andere Klassen von Repeats bei vielen Arten dokumentiert ist.
Die vorsichtigste Lesart ist daher eine bescheidene und zugleich interessante. Die retrovirale Pandemie, die die Vorfahren der Schimpansen traf, hatte mindestens zwei Arten von Wirkung. Erstens trieb sie die Population nach Ansicht der Autoren wahrscheinlich durch einen Flaschenhals. Zweitens hinterließ sie mehr als 150 fixierte Insertionen, von denen einige verändern können, wie benachbarte Gene gesteuert werden. Zusammen könnten diese Wirkungen geprägt haben, wie sich die Linien von Schimpanse und Mensch auseinanderentwickelten. Die Arbeit bietet einen experimentell nachverfolgten Fall der zweiten Wirkung; sie behauptet nicht, deren Bedeutung zu beziffern.
Die Lunder Gruppe sagt, ihre nächsten Schritte seien zu untersuchen, ob andere virale Überreste während der Evolution des Gehirns ähnliche Wirkungen hatten und ob diese Art von DNA-Sequenz auch mit Gehirnerkrankungen zusammenhängt. Der zweite Teil ist mehr als eine Fußnote. Jakobsson, Professor für molekulare Neurogenetik, fügt in der Pressemitteilung hinzu, die Arbeit helfe zu verstehen, wie Genregulation unter anderem das Gehirn schützen oder schädigen kann.
Es gibt auch eine technische Lehre. Die Studie zeigt, wie weit die Kombination dreier Werkzeuge reichen kann: Stammzellmodelle, Nanopore-Reads, die die Methylierung entlang ganzer viraler Insertionen offenlegen, und präzise Genomeditierung. Jedes davon ist seit Jahren verfügbar. Gemeinsam an einem Schimpansenvirus eingesetzt, konnten sie eine Linie von einem Fossil in der DNA über ein stummes Gen bis zu einer messbaren Veränderung der Reifung junger menschlicher Neuronen nachzeichnen.
Das Fazit
Die populäre Version dieser Geschichte lautet, ein Virus habe Schimpansen zu dem gemacht, was sie sind. Die zutreffende Version ist kleiner und stabiler. Vor Millionen Jahren befiel ein Retrovirus die Vorfahren der Schimpansen. Die Abwehr der Zelle sperrte seine Überreste weg, und an einer Stelle reichte dieses Schloss bis zu einem benachbarten Gen. In den Lunder Experimenten brachte das Entfernen des Überrests das Gen zurück, und das Stilllegen desselben Gens in menschlichen Organoiden verlangsamte einen Schritt der neuronalen Reifung. Was das für echte Gehirne bedeutet, ist weiter offen.
Was den Befund verfolgenswert macht, ist die Richtung, die er öffnet. Die Evolution des menschlichen Gehirns wurde oft als Geschichte neuer Gene und größerer Gehirne erzählt. Diese Studie fügt die Möglichkeit hinzu, dass ein Teil dessen, was uns unterscheidet, davon abhängt, was wir uns nicht eingefangen haben: eine Pandemie, die unsere Linie verfehlte, und ein stillgelegtes Gen, das in unserer frei blieb. Mehr von unserer Wissenschaftsberichterstattung lesen Sie in der Rubrik Wissenschaft.
Quellen
- Gerdes P. et al., «Retroviral insertions contributed to the divergence of human and chimpanzee brains», Science Advances, 23. Oktober 2026 (DOI 10.1126/sciadv.aeg5791; Open Access, CC BY)
- Pressemitteilung der Universität Lund, «An ancient virus in chimpanzee DNA switches off a gene that is active in humans», 23. Oktober 2026
- ScienceAlert, Interview mit Patricia Gerdes, 24. Oktober 2026